Síntomas del MSMDS:
un rompecabezas médico
un rompecabezas médico
El Síndrome de Disfunción del Músculo Liso (MSMDS) se manifiesta de formas muy distintas.
Sus síntomas afectan a múltiples órganos y sistemas, lo que hace que algunos diagnósticos iniciales sean erróneos o incompletos.
Desde la midriasis congénita hasta complicaciones cardíacas, cerebrales o digestivas, cada signo puede confundirse con otras enfermedades más comunes, lo que puede retrasar el diagnóstico y la atención adecuada.
Principales síntomas
El Síndrome Multisistémico de Disfunción del Músculo Liso puede afectar a diferentes órganos porque el músculo liso está presente en muchas partes del cuerpo. Además, las manifestaciones y su intensidad pueden variar considerablemente entre pacientes. A continuación, puedes consultar los principales síntomas y complicaciones descritos en el MSMDS según el sistema principalmente afectado.
Neurológico y cerebrovascular
- Arteriopatía cerebrovascular similar a moyamoya,
con estrechamientos arteriales y vasos dilatados y tortuosos, especialmente en las arterias carótidas internas.
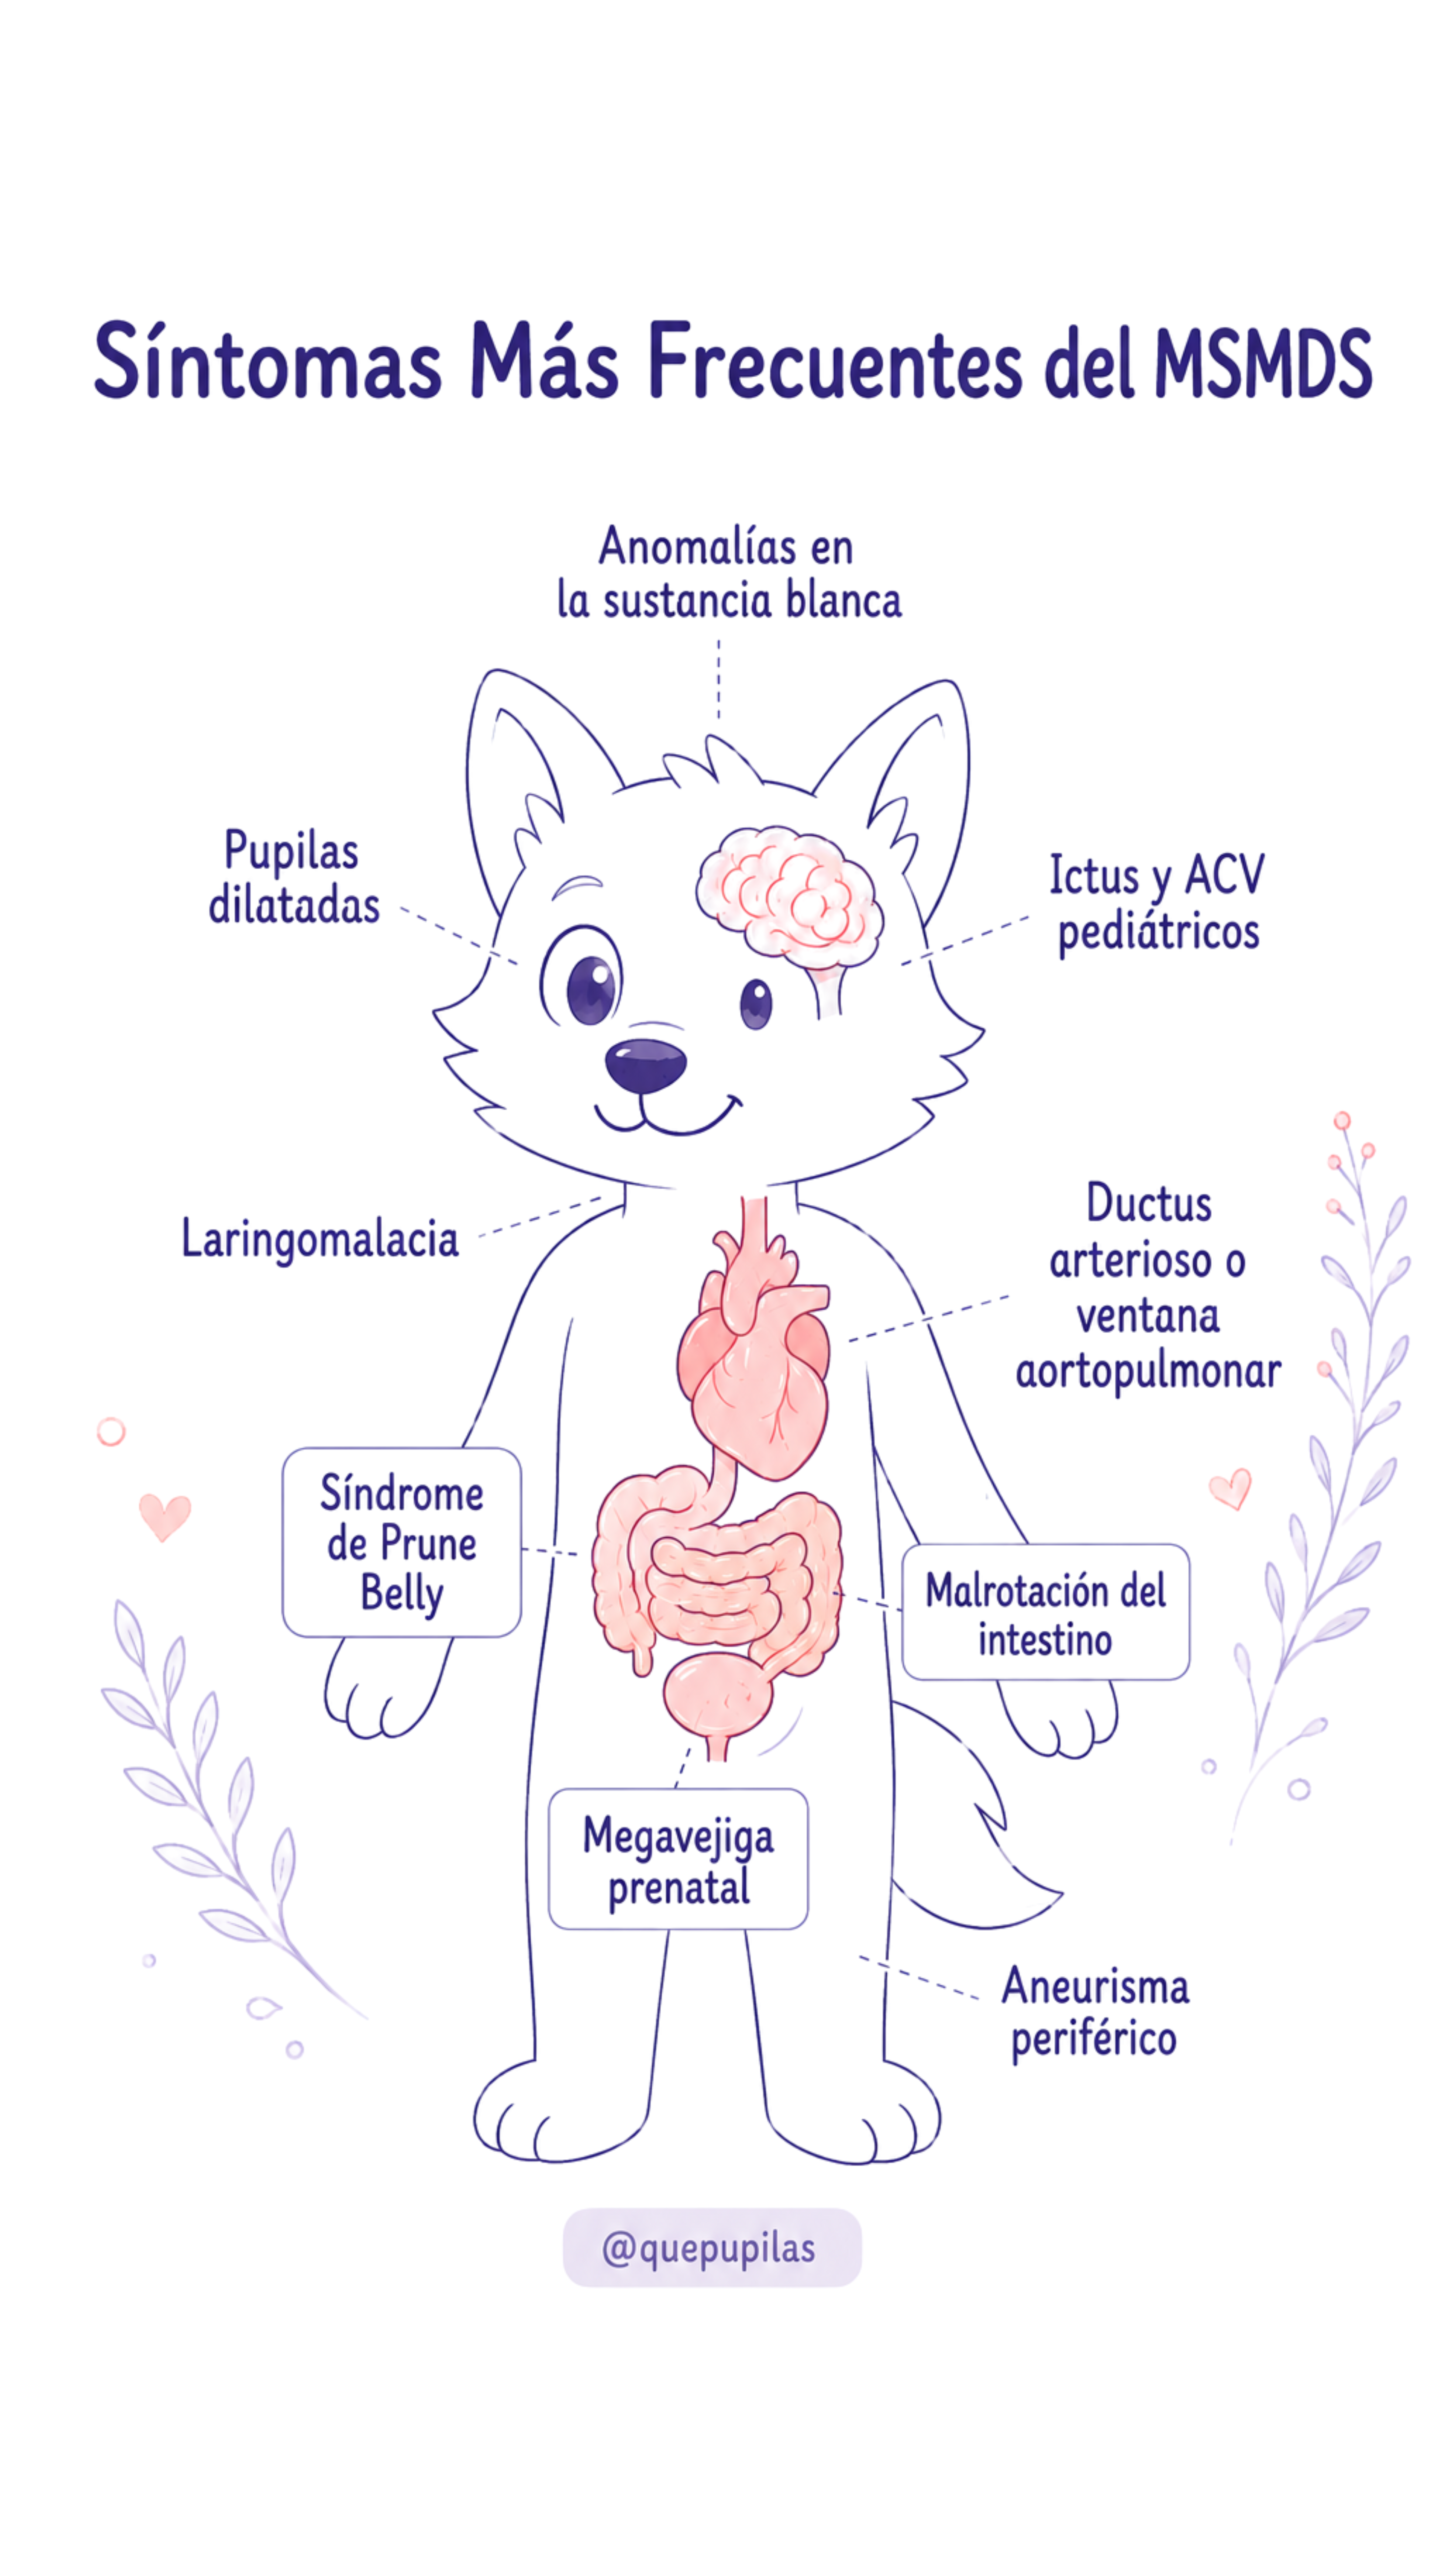
- Alteraciones de la sustancia blanca cerebral,
frecuentes en pacientes con MSMDS y que pueden detectarse desde el nacimiento.
- Ataques isquémicos transitorios (AIT).
- Ictus pediátrico, una de las complicaciones que con frecuencia conduce al diagnóstico de MSMDS.
- Alteraciones de la autorregulación cerebral.
En algunos pacientes pueden aparecer convulsiones, relacionadas con lesiones cerebrales isquémicas o con alteraciones en la regulación del flujo sanguíneo cerebral.
Ocular
- Midriasis congénita: pupilas dilatadas desde el nacimiento, habitualmente con escasa o ninguna respuesta a la luz. Suele ser el primer signo visible y puede apreciarse desde el primer día de vida.
- Tortuosidad de los vasos sanguíneos de la retina.
A menudo se asocia también con borde pupilar festoneado o irregular y vasos retinianos tortuosos.
Cardiovascular
- Ductus arterioso persistente (PDA) o ventana aortopulmonar (APW) que pueden requerir reparación quirúrgica precoz.
- Aneurismas de aorta, descritos con elevada frecuencia en pacientes con MSMDS asociado a variantes en ACTA2 Arg179.
- Otras alteraciones: coartación de aorta y defectos septales.
Respiratorio
- Hipertensión arterial pulmonar (HAP).
- Enfermedad pulmonar crónica o restrictiva, a menudo con posibles atelectasias.
- Laringomalacia.
- Episodios recurrentes de dificultad respiratoria e infecciones de las vías respiratorias superiores.
- Disminución de los niveles de oxígeno o aumento del esfuerzo respiratorio.
- En algunos pacientes, asma, enfisema, neumotórax o formas más raras de enfermedad pulmonar intersticial.
- Disfunción alveolar.
Las complicaciones pulmonares pueden variar desde síntomas respiratorios leves hasta una enfermedad más grave que requiera seguimiento estrecho.
Vascular
- Disfunción progresiva de los vasos sanguíneos en distintas partes del cuerpo.
Alteraciones de los vasos sanguíneos y de la circulación, con riesgo de aneurismas en arterias periféricas y, en algunos pacientes, complicaciones tromboembólicas asociadas.
Algunos pacientes presentan dificultades para regular la temperatura corporal y pueden no experimentar los escalofríos habituales.
Gastrointestinal
- Malrotación intestinal o vólvulo.
- Alteraciones de la motilidad intestinal (hipoperistaltismo).
- Estreñimiento crónico o reflujo.
Los síntomas pueden variar desde dificultades leves para la alimentación hasta una obstrucción intestinal grave.
Urinario
- Vejiga atónica (hipotónica).
- Retención urinaria e infecciones urinarias recurrentes.
- Megavejiga prenatal, descrita en algunos pacientes y detectable mediante ecografía fetal.
Síndrome de Prune-Belly (PBS): se recomienda considerar el estudio genético cuando aparece sin una obstrucción mecánica y coexiste con un ductus arterioso persistente (PDA).
Sistema nervioso autónomo
- Dificultad para regular la presión arterial.
- Alteraciones en el control de la temperatura corporal.
- Menor capacidad para responder adecuadamente al estrés fisiológico.
Estos síntomas pueden confundirse con otras enfermedades
Reconocerlos en conjunto es clave para sospechar la presencia de MSMDS y activar pruebas genéticas.
Del reconocimiento al diagnóstico
Identificar un patrón compatible con MSMDS permite dar el siguiente paso: iniciar el proceso diagnóstico y valorar el estudio genético de ACTA2.
Bibliografía:
Anna Lynch, Lyvia Zhang, Diana Tambala, Ryan Gise, Nimesh Patel, and Patricia Musolino. Congenital Mydriasis and Retinal Arteriolar Tortuosity: Biomarkers of Disease for MSMDS ACTA2 Arg179 Pathogenic Variants (S40.005) Neurology®, 2024.
Tonia M. Sabo, Mathew A. Stokes, Nishika Karbhari, Daniel L. Veltkamp, Cory M. Pfeifer, ACTA2 leukovasculopathy: A rare pediatric white matter disorder,Radiology Case Reports, 2020.
Catherine Wing Yan Tam, MB, BCh, BAO, MSc, FRCR • King Kenneth Cheung, MBBS, BSc, PhD, FRCR. Case 319: Multisystemic Smooth Muscle DysfunctionSyndrome. Radiology, 2023.
Logeswaran, T. et al. Two patients with the heterozygous R189H mutation in ACTA2 and Complex congenital heart defects expands the cardiac phenotype of multisystemic smooth muscle dysfunction syndrome. Am. J. Med. Genet. A 173, 959–965 (2017).
Clinical history and management recommendations of the smooth muscle dysfunction syndrome due to ACTA2 arginine 179 alterations, 2018.Micke K. C., Stence N. V., Meyers M. L., Chatfield K. C., Vemulakonda V. M. (2023). Megacystis associated with an underlying ACTA2 variant and diagnosis of multisystemic smooth muscle dysfunction syndrome: a case report. Urology, 2022.
J Richer 1, D M Milewicz, R Gow, J de Nanassy, G Maharajh, E Miller, L Oppenheimer, G Weiler, M O'Connor, R179H mutation in ACTA2 expanding the phenotype to include prune-belly sequence and skin manifestations Am J Med Genet A. 2012.